Inicio › Guías › Normas, sanitarios y carrera
ISO 13485: qué es, para qué sirve y qué exige a quien fabrica productos sanitarios
Por Sabrina Muñoz · actualizado el 13 de noviembre de 2026
Curso en camino: MDR de productos sanitarios. Avísame cuando salga.
Un tornillo que en un coche es solo un tornillo, dentro de un hueso necesita bastantes más papeles. La ISO 13485 es la norma internacional de sistemas de gestión de la calidad para productos sanitarios (dispositivos médicos, en buena parte de Latinoamérica); la vigente es la ISO 13485:2016, y es la base del sistema de calidad que piden el Reglamento europeo MDR y, desde febrero de 2026, la FDA en Estados Unidos. Aquí tienes para qué sirve, qué añade a la ISO 9001 y un ejemplo de lo que tiene que cambiar un taller que empieza a fabricar para este sector.
Qué es la ISO 13485 y para qué sirve
La ISO 13485:2016 («Productos sanitarios. Sistemas de gestión de la calidad. Requisitos para fines reglamentarios») la elabora el comité ISO/TC 210. Es la tercera edición, publicada en marzo de 2016, e ISO la revisó y confirmó en 2025: no hay una versión nueva en camino a corto plazo. Yo la cito, no la copio: es de pago.
La clave está en el subtítulo: para fines reglamentarios. La ISO 9001 busca la satisfacción del cliente y la mejora continua. La ISO 13485 busca algo más estrecho y más exigente: que el producto sea seguro y eficaz, y que puedas demostrarlo ante una autoridad sanitaria con documentos.
Se aplica a toda la cadena: fabricantes, pero también proveedores de componentes, esterilizadores, distribuidores, servicios técnicos o desarrolladores de software sanitario. Cada uno aplica la parte que le toca.
Cómo encaja con el MDR y con la FDA
- Unión Europea El Reglamento MDR (UE) 2017/745 obliga al fabricante a tener un sistema de gestión de la calidad. La EN ISO 13485:2016, con sus modificaciones AC:2018 y A11:2021, figura como norma armonizada en la Decisión de Ejecución (UE) 2021/1182. Cumplirla da presunción de conformidad con los requisitos del reglamento que cubre (no con todos: el MDR pide cosas que la norma no trata).
- Estados Unidos Desde el 2 de febrero de 2026, la QMSR de la FDA (21 CFR 820) incorpora la ISO 13485:2016 por referencia, con algunos requisitos propios de la FDA añadidos.
- Otros países Canadá, Brasil, Australia y Japón la usan como base, y el programa de auditoría única MDSAP se apoya en ella.
Traducido a planta: si tu sistema cumple de verdad la ISO 13485, tienes hecho el grueso del sistema de calidad que te pedirán en casi cualquier mercado.
Estructura de la norma
Aquí hay una sorpresa para quien viene de la ISO 9001: la ISO 13485:2016 no usa la estructura de diez capítulos de las normas de gestión modernas. Sigue la de la antigua ISO 9001:2008, con los requisitos del capítulo 4 al 8:
| Capítulo | Contenido | Lo que más se audita |
|---|---|---|
| 4. Sistema de gestión de la calidad | Requisitos generales, documentación, manual, expediente del producto, control de documentos y registros | Expediente de cada producto sanitario; validación del software usado en el sistema; procesos subcontratados |
| 5. Responsabilidad de la dirección | Compromiso, política, objetivos, responsabilidades, representante de la dirección, revisión por la dirección | Que la revisión trate quejas, notificaciones y cambios reglamentarios |
| 6. Gestión de los recursos | Personal, infraestructura, ambiente de trabajo y control de la contaminación | Eficacia de la formación; limpieza y control de la contaminación |
| 7. Realización del producto | Planificación, cliente, diseño y desarrollo, compras, producción, validación, trazabilidad, equipos de medición | Diseño (con transferencia a producción), control de proveedores, validación de procesos, trazabilidad |
| 8. Medición, análisis y mejora | Retroalimentación, quejas, notificación a autoridades, auditoría interna, producto no conforme, acciones correctivas y preventivas | Quejas investigadas y su enlace con la vigilancia; CAPA con verificación de eficacia |
El capítulo 1 permite no aplicar requisitos de los capítulos 6, 7 y 8 que no correspondan a tu actividad (por ejemplo, el diseño si solo fabricas a plano del cliente), siempre que lo justifiques.
Qué añade la ISO 13485 respecto a la ISO 9001
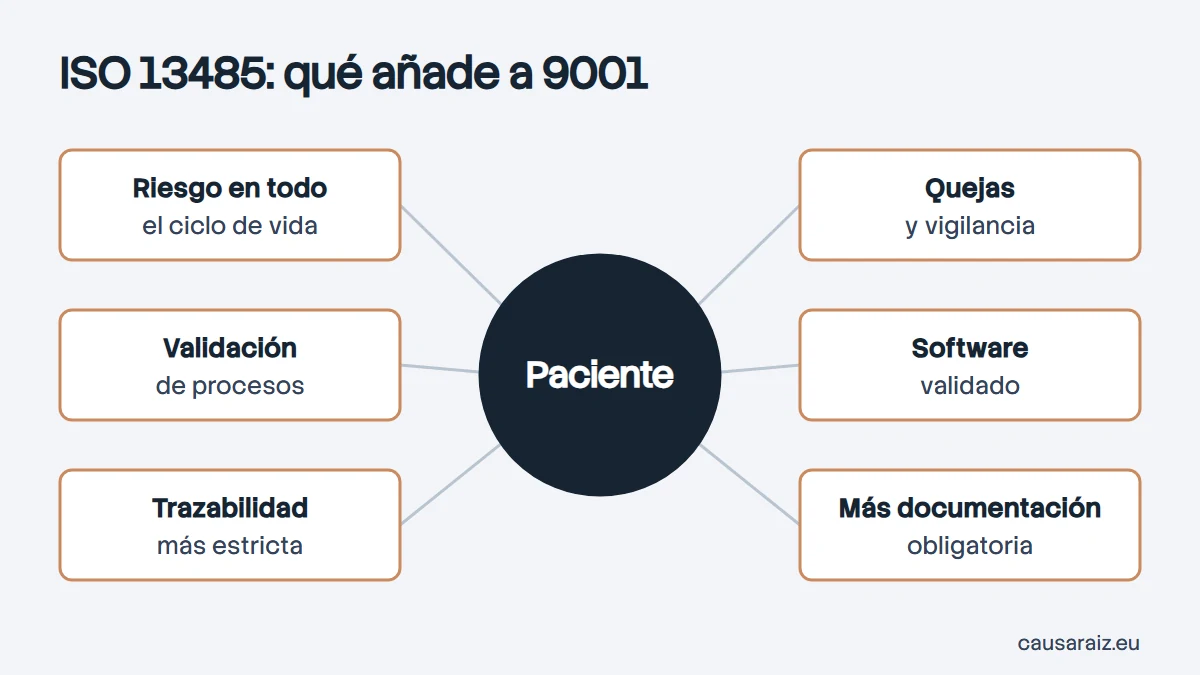
- Más documentación, y obligatoria Manual de calidad, procedimientos documentados para muchos requisitos y un expediente por cada tipo de producto sanitario con su especificación, fabricación, instalación y servicio.
- Riesgo en todo el ciclo de vida La gestión del riesgo del producto se hace con la ISO 14971, y el enfoque basado en riesgos llega también a proveedores, procesos y software.
- Validación de procesos Lo que no se puede verificar después (soldadura, sellado, esterilización, limpieza) se valida con IQ, OQ y PQ. Hay apartados específicos para la esterilización y los sistemas de barrera estéril.
- Software del sistema El software que usas en producción o en el sistema de calidad también se valida, en proporción a su riesgo.
- Trazabilidad Más estricta, y todavía más en implantables, donde llega al componente y a las condiciones de fabricación.
- Quejas y vigilancia Cada queja se registra, se investiga y se decide si hay que notificarla a la autoridad. La retroalimentación del mercado alimenta la gestión del riesgo.
- Mantener la eficacia, no mejorar sin fin La norma pide mantener la eficacia del sistema y no exige medir la satisfacción del cliente como la ISO 9001. Lo que manda es la seguridad, no el marketing.
Ejemplo: un taller que empieza a fabricar para el sector sanitario
Caso ficticio de formación: un taller de mecanizado de 30 personas, certificado en ISO 9001, gana un pedido de tornillos de titanio para un fabricante de implantes de traumatología. Trabaja a plano del cliente (no diseña) y el fabricante pide que su proveedor tenga la ISO 13485. Este es el análisis de diferencias que haría, empezando por lo que más pesa:
| Requisito | Qué tenía con la ISO 9001 | Qué le falta |
|---|---|---|
| Alcance y exclusiones | Diseño de utillajes dentro del alcance | Justificar por escrito que no aplica el diseño del producto sanitario (fabrica a plano) |
| Expediente del producto | Plano y plan de control por referencia | Expediente por familia de tornillos: especificaciones, ruta, controles, embalaje, etiquetado acordado con el cliente |
| Limpieza y contaminación | Desengrase genérico | Proceso de limpieza validado (restos de aceite de corte y partículas), con IQ, OQ y PQ y control rutinario |
| Validación de procesos | Ninguna | Identificar qué no se verifica al 100 % después (limpieza, pasivado si lo hace) y validarlo |
| Trazabilidad | Por lote de fabricación | Lote de fabricación unido a la colada del titanio y a su certificado, hasta el lote entregado |
| Software | Ninguna | Validar, según su riesgo, el programa de la máquina de medición y la hoja de liberación de lotes |
| Proveedores | Evaluación anual por puntos | Control proporcional al riesgo: el proveedor de barra y el de pasivado pasan a críticos, con acuerdo de calidad y auditoría |
| Quejas | Reclamaciones de cliente en el 8D | Procedimiento de quejas que informe al fabricante a tiempo para su vigilancia; el taller no notifica a la autoridad, lo hace el fabricante |
| Riesgo | Matriz de riesgos del negocio | AMFE de proceso enfocado al efecto en el paciente (contaminación, rebabas, rotura), alineado con la ISO 14971 del fabricante |
Fíjate en dos cosas. La primera: el mayor salto no es documental, es la limpieza validada. En un implante, un resto de aceite de corte es un problema para el paciente, y en un taller generalista nadie lo mira.
La segunda: el taller no tiene que hacer la gestión de riesgos completa del implante, que es del fabricante, pero su AMFE (AMEF, FMEA) de proceso tiene que hablar el mismo idioma.
Cómo se certifica
- Análisis de diferencias Como el de arriba, y plan con responsables y fechas.
- Implantar y generar registros : lotes reales, una auditoría interna completa con la ISO 13485 como criterio y una revisión por la dirección.
- Elegir certificadora acreditada Si eres fabricante y vendes en Europa, la auditoría del sistema la hace tu organismo notificado dentro de la evaluación del MDR; si eres proveedor, basta una entidad de certificación acreditada.
- Auditoría en dos fases , cierre de no conformidades y seguimientos anuales.
Errores habituales
- Copiar el sistema de la ISO 9001 y cambiar el número Los auditores de este sector van directos a validaciones, trazabilidad y quejas.
- Validar una vez y olvidarse Un cambio de detergente, de máquina o de proveedor puede exigir revalidar.
- Cerrar quejas sin preguntarse si son notificables Esa decisión tiene que quedar escrita en cada queja, aunque la respuesta sea no.
- CAPA de papel Una acción correctiva sin causa comprobada ni verificación de eficacia es la no conformidad más repetida en este sector, y en cualquier otro.
El salto desde la ISO 9001 se nota, pero casi todo lo nuevo tiene una lógica muy sencilla: al otro lado hay un paciente. ¿Si tu empresa tuviera que pasar mañana a la ISO 13485, cuál de las filas de la tabla del taller te daría más trabajo?
Preguntas frecuentes
¿Qué es la ISO 13485 y para qué sirve?
Es la norma internacional de sistemas de gestión de la calidad para productos sanitarios (dispositivos médicos). Sirve para demostrar que una organización diseña, fabrica o presta servicios de forma que cumple los requisitos del cliente y los reglamentarios, y es la base del sistema de calidad que piden el MDR europeo y la FDA.
¿Cuál es la versión vigente de la ISO 13485?
La ISO 13485:2016, tercera edición. ISO la revisó y la confirmó en 2025, así que sigue vigente. En Europa se usa como EN ISO 13485:2016 con su modificación A11:2021, que es norma armonizada para el Reglamento (UE) 2017/745.
¿Qué diferencia hay entre ISO 9001 e ISO 13485?
Las dos piden un sistema de gestión de la calidad, pero la ISO 13485 está hecha para cumplir reglamentos de productos sanitarios: exige más documentación, gestión del riesgo, validación de procesos, trazabilidad, quejas y notificación a las autoridades, y cambia la mejora continua por mantener la eficacia del sistema.
¿Es obligatoria la ISO 13485?
La norma en sí es voluntaria. Pero el MDR obliga a los fabricantes a tener un sistema de gestión de la calidad, y la forma habitual de demostrarlo es cumplir la EN ISO 13485. En Estados Unidos, desde el 2 de febrero de 2026 la QMSR de la FDA la incorpora por referencia.
¿Necesita la ISO 13485 un proveedor de componentes?
No siempre por ley, pero muchos fabricantes de productos sanitarios la piden a sus proveedores críticos, o al menos auditan contra sus requisitos. Si fabricas componentes o haces procesos como esterilización o limpieza, lo normal es que te la pidan.