Inicio › Cursos › Productos sanitarios
Curso MDR de productos sanitarios: el Reglamento (UE) 2017/745 para quien trabaja en calidad
Próximamente
Un curso online del Reglamento (UE) 2017/745 pensado para calidad, no para juristas. Aprendes a clasificar un producto sanitario, a mantener viva su documentación técnica y a responder en vigilancia y auditorías.
Este curso todavía no está publicado. El temario de abajo es el previsto y puede cambiar. Déjame tu correo y te aviso el primer día.
Lo que vas a aprender
- Clasificar un producto con las reglas del anexo VIII y justificarlo por escrito
- Ordenar la documentación técnica de los anexos II y III para que cada requisito apunte a su evidencia
- Encajar el sistema de calidad ISO 13485 con lo que añade el MDR
- Montar el plan de seguimiento poscomercialización y saber qué informe toca a cada clase
- Decidir si un incidente es notificable y en qué plazo
- Preparar la auditoría del organismo notificado sin sustos de última hora
«Esto es como la ISO 9001, pero con más papeles». Es la frase que más se oye cuando alguien entra en el sector sanitario, y se queda corta. Un curso de productos sanitarios útil para calidad tiene que enseñarte el MDR, el Reglamento (UE) 2017/745, como lo vives en planta: qué clase tiene tu producto, qué evidencias faltan en el expediente y qué haces el día que llega una reclamación grave.
Yo lo veo así: el MDR no es un documento que se lee una vez. Es un sistema que te acompaña toda la vida del producto. Si quieres el resumen del reglamento, lo tienes en la guía del MDR 2017/745. Aquí te cuento cuándo merece la pena formarse, qué errores se repiten y cómo se aprende sin ahogarse en 175 páginas de Diario Oficial.
Cuándo te hace falta formarte en el MDR
No todo el mundo en una empresa sanitaria necesita saberse el reglamento entero. Pero hay momentos en los que no tenerlo claro sale caro:
- Cuando entras en el sector Desde automoción, alimentación o industria general. Las herramientas de calidad son las mismas; el marco legal no.
- Cuando tu empresa pasa un producto de la antigua Directiva al MDR El Reglamento (UE) 2023/607 amplió los plazos de transición hasta finales de 2027 o de 2028 según la clase, pero con condiciones que hay que conocer.
- Cuando eres proveedor De un fabricante sanitario. No te certificas en el MDR, pero tu cliente te va a bajar requisitos de validación, trazabilidad y control de cambios.
- Cuando te nombran PRRC , la persona responsable del cumplimiento de la normativa del artículo 15. Ese puesto tiene requisitos de titulación y experiencia, y responsabilidades concretas.
Quién necesita qué parte del reglamento
Un error típico es mandar a todo el equipo al mismo curso de dos días. Calidad sale saturada y producción sale dormida. Funciona mejor repartir el MDR por lo que cada puesto toca de verdad:
| Puesto | Lo que más le toca del MDR | Pregunta que debe saber contestar |
|---|---|---|
| Calidad y asuntos regulatorios | Clasificación (anexo VIII), documentación técnica (anexos II y III), sistema de calidad (artículo 10) | ¿Qué evidencia demuestra cada requisito del anexo I? |
| Ingeniería de diseño | Requisitos generales de seguridad y funcionamiento (anexo I), gestión de riesgos, verificación y validación | ¿Este cambio es significativo y hay que avisar al organismo notificado? |
| Producción | Validación de procesos, UDI y trazabilidad del lote | ¿Puedo localizar todas las unidades de un lote en una hora? |
| Atención al cliente y comercial | Recogida de reclamaciones y vigilancia (artículo 87) | ¿Esta queja puede ser un incidente grave? ¿A quién se la paso hoy? |
| Compras | Control de proveedores y subcontratas críticas | ¿Mi proveedor me avisa antes de cambiar un material? |
La última columna es la que importa. Si cada persona sabe contestar su pregunta, el sistema funciona. Si solo calidad sabe contestarlas todas, el sistema funciona hasta que calidad se va de vacaciones.
Los errores que más se repiten en planta
Una clase elegida a ojo
La clase se decide con las reglas del anexo VIII, regla a regla, y se deja escrita. Una clase mal elegida arrastra todo lo demás: procedimiento de evaluación, organismo notificado, frecuencia de informes. Es de lo primero que revisa un auditor, así que conviene que sea lo primero que revises tú.
El expediente que se hace una vez y se archiva
Con el MDR la documentación técnica es un documento vivo. Cada cambio de diseño, de proveedor o de proceso tiene que verse reflejado. En planta es fácil que el plano cambie y el expediente no, y ese desfase es una no conformidad esperando a que alguien la encuentre.
Esperar a que lleguen las reclamaciones
El seguimiento poscomercialización de los artículos 83 a 86 es activo: hay que buscar información, no solo recibirla. Y en vigilancia los plazos son cortos. El artículo 87 da como máximo 15 días para notificar un incidente grave, 10 si hay muerte o deterioro grave imprevisto de la salud y 2 si hay una amenaza grave para la salud pública.
Creer que la ISO 13485 lo cubre todo
La ISO 13485 es la base habitual del sistema de calidad, pero el artículo 10 del MDR pide cosas que la norma no detalla, como la estrategia de cumplimiento normativo o la verificación de los UDI. Un análisis de diferencias sencillo te ahorra sorpresas.
Cómo se aprende el MDR sin perderse
Mi consejo es aprenderlo siguiendo un producto, no el índice del reglamento. Coges un producto concreto y lo llevas de la clasificación al informe de seguimiento, paso a paso. Así cada artículo aparece cuando lo necesitas y se entiende para qué sirve.
Por eso el curso tendrá un caso completo con un producto ficticio de clase IIa, vídeos cortos, plantillas para la justificación de la clasificación y la matriz de requisitos del anexo I, y un test al final de cada sección. La gestión de riesgos la verás conectada con la ISO 14971, y la validación de procesos con la IQ, OQ y PQ. Si quieres profundizar en esas dos partes, también hay cursos previstos de ISO 14971 y de validación de procesos.
Ojo con las fechas. En diciembre de 2025 la Comisión Europea presentó una propuesta para modificar el MDR y el IVDR y simplificarlos (documento COM(2025) 1023). Una propuesta no es una ley: hasta que se apruebe y se publique en el Diario Oficial, se cumple el texto vigente. Puedes consultarlo en EUR-Lex.
Qué te va a preguntar el auditor
El organismo notificado no viene a ver si te sabes el reglamento de memoria. Viene a comprobar que lo aplicas. Las preguntas suelen ir por aquí: enséñame la justificación de la clase, enséñame cómo demuestras este requisito del anexo I, enséñame la última revisión del plan de seguimiento y qué hiciste con la última reclamación.
Si para cada una tienes un documento claro y una persona que sabe explicarlo, la auditoría es una conversación. Si no, es un interrogatorio. Y nadie quiere pasar una tarde de interrogatorio con el expediente técnico encima de la mesa.
Si trabajas en calidad y el MDR te suena a montaña, tranquilidad: se sube por partes. ¿Por cuál empezarías tú, por la clasificación o por el expediente que ya tienes a medias?
Temario previsto
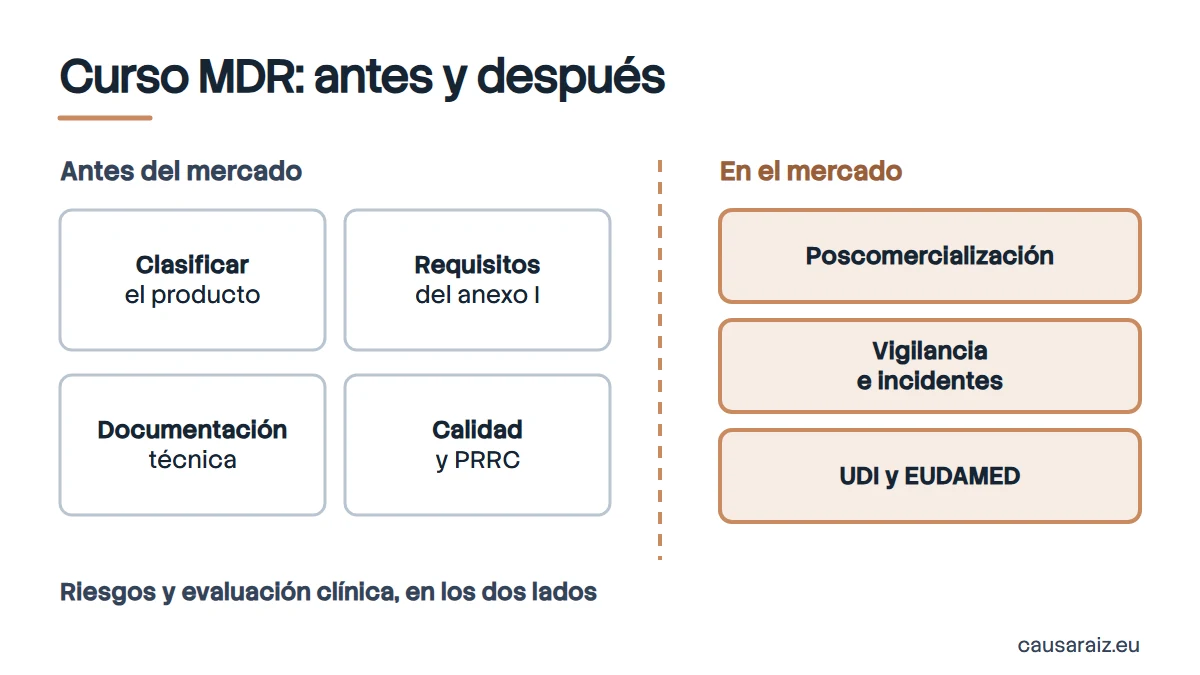
- Qué es el MDR y a quién obliga Fabricante, representante, importador y distribuidor; qué cambió frente a las directivas
- Clasificación Las 22 reglas del anexo VIII con ejemplos y cómo dejar la justificación por escrito
- Requisitos generales de seguridad y funcionamiento El anexo I convertido en una lista de comprobación con su evidencia
- Documentación técnica Anexos II y III, trazabilidad de requisitos y control de versiones
- Sistema de calidad y PRRC Artículo 10 frente a ISO 13485 y la persona responsable del cumplimiento
- Gestión de riesgos y evaluación clínica Cómo se alimentan entre sí y con la ISO 14971
- Poscomercialización y vigilancia Plan, informes, PSUR, incidentes graves y acciones correctivas de seguridad
- UDI y EUDAMED Identificación del producto y registros obligatorios
- Caso completo Un producto ficticio de clase IIa de principio a fin, con plantillas
- Auditorías y cambios Qué mira el organismo notificado, cambios significativos y transición
Para quién es
- Técnicos y técnicas de calidad que entran en una empresa de productos sanitarios
- Responsables de calidad de proveedores que fabrican componentes para el sector sanitario
- Personas de ingeniería o producción que tienen que entender por qué calidad les pide tanto papel
- Quien prepara su primera auditoría de organismo notificado o se estrena como PRRC
Preguntas frecuentes
¿Qué curso de productos sanitarios necesito para trabajar en calidad?
Lo básico es entender el MDR (Reglamento UE 2017/745), la ISO 13485 y la ISO 14971. Este curso parte del MDR y enlaza con las otras dos desde la práctica de calidad.
¿El MDR sirve si trabajo en Latinoamérica?
El MDR obliga a quien vende productos sanitarios (dispositivos médicos) en la Unión Europea. Si tu empresa exporta a Europa o fabrica para un cliente europeo, te afecta igual; si solo vendes en tu país, manda tu autoridad nacional.
¿Hace falta saber derecho para hacer este curso?
No. Está pensado para gente de calidad e ingeniería: cada artículo se traduce a qué tienes que hacer y qué registro te van a pedir.
¿Qué pasa con la reforma del MDR?
La Comisión Europea propuso en diciembre de 2025 modificar el MDR para simplificarlo. Mientras no se apruebe y se publique en el Diario Oficial, manda el texto vigente, y el curso se actualizará cuando cambie.